· MJonline 团队 · 行业观察 · 阅读约 8 分钟
植入器械电池审查,容量之外还要证明失效如何被控制
植入器械电池评价应把容量、寿命、报警与风险控制放回整机工况,建立可追溯的安全和性能证据。
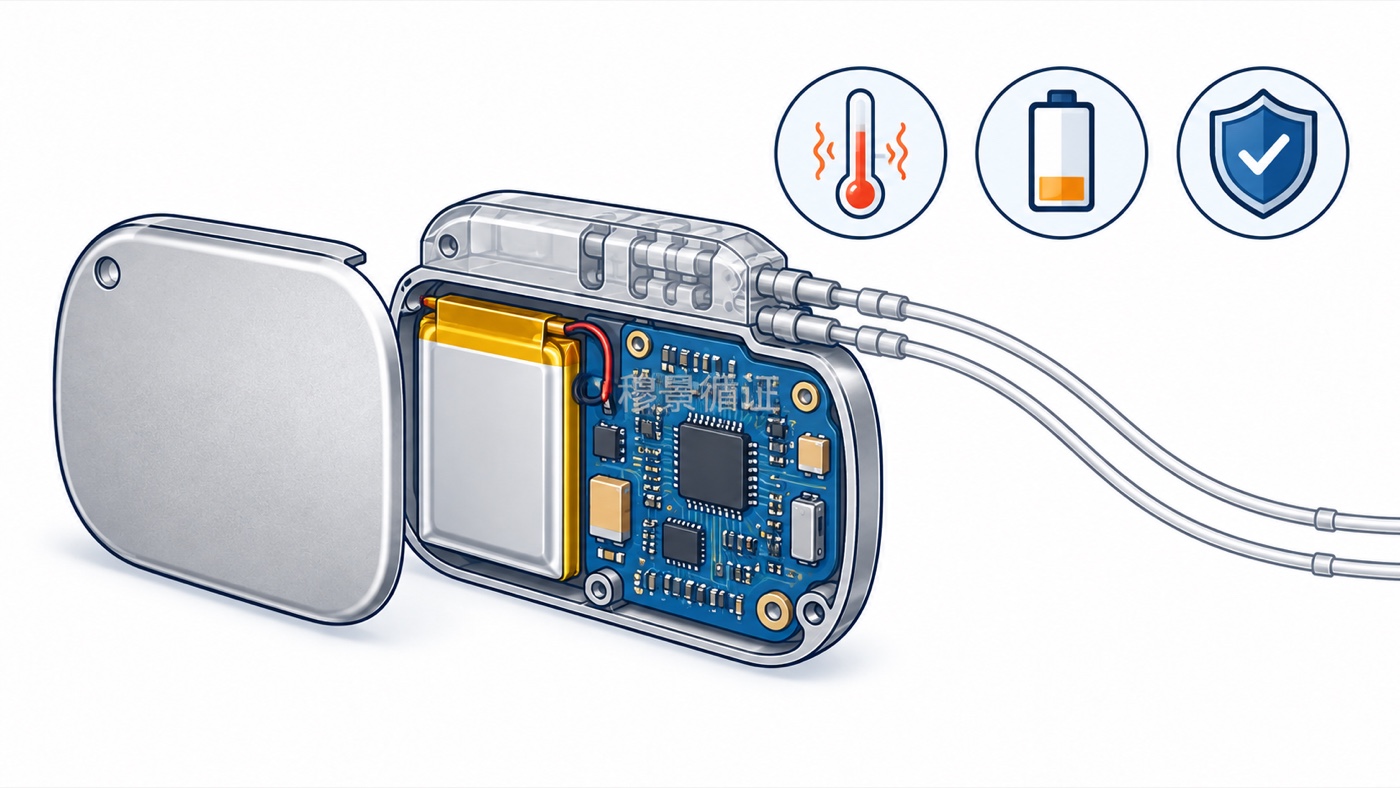
心脏起搏器、神经刺激器等有源植入器械依赖内部电源持续工作。对这类产品,电池不是可以随时拆换的普通配件:性能衰减、保护失效或电源突然耗尽,都可能中断治疗,甚至增加再次手术的风险。
国家药监局器审中心于10月8日发布《有源植入式医疗器械电池注册审查指导原则》。文件把电芯、电池组、保护电路和使用环境放进注册资料的共同评价框架,要求从设计描述延伸到性能、稳定性、可靠性及风险控制证据。
审查的核心,是电池在具体器械和预期使用条件下能否安全完成任务,而不仅是标称容量是否够大。供应商的一张参数表,无法独立回答整个系统的安全问题。
同一种电芯,装进不同器械就有不同风险
指导原则区分电池芯与电池组,也区分不可充电的一次电池和可循环充电的二次电池。电芯的化学或物理特性决定基础风险,电池组的连接、保护和管理方案则影响风险如何被识别和控制。
申请资料需要说明技术原理、结构组成、规格和主要功能。涉及保护电路或电池管理系统时,还应解释电压、电流、温度等状态如何监测,过压、欠压、短路和过温保护怎样实现。
这些描述必须与整机工作模式相对应。长期待机、间歇刺激和高功耗输出,对电池负荷提出的要求不同。同一型号电芯在不同设置下的可用容量和衰减表现可能不同,不能用一种理想条件代表所有预期用途。
文件还要求考虑使用地点与环境条件。温湿度、压力、移动振动、电磁和辐射环境等因素是否影响安全性,需要依据产品特征分析并提供验证。并非每项都适用,但不适用也需要有科学理由,而不是从资料中直接删除。
寿命声明,需要和放电条件及预警一起验证
性能与寿命是电池研究的重要因素。文件要求提供不同放电条件下的特征曲线和验证资料,并结合正常使用、工作温度和电气负荷开展评价。对于可充电电池,时间、温度、负载和循环次数对容量的影响,也需要综合研究。
这里必须区分货架有效期与预期使用期限。一次电池的运输贮存阶段需要证明功能能够维持;可重复使用电池则需要分析和验证预期使用期限。二者都不能只引用名义循环次数或理论能量密度。
如果患者安全依赖内部供电,产品应能检测供电状态,在容量不足时提供合适的提示或警告。更换指示对应的电压与剩余电能等参数,应在适用情况下写清楚,说明书也应给出充电、更换和状态判断信息。
预警有临床价值的前提,是它与剩余可用能量真实对应。仅显示一个低电量图标,却没有说明它在典型及不利设置下代表什么,难以支撑治疗连续性和更换安排。具体阈值及窗口需要由产品研究证明,文件没有给所有器械统一规定一个数值。
| 评价对象 | 需要回答的问题 | 主要证据 |
|---|---|---|
| 性能 | 在实际负荷下能输出多少能量 | 放电曲线与参数验证 |
| 寿命 | 衰减后还能维持多久 | 有效期及使用期限研究 |
| 风险控制 | 异常如何发现和限制 | 保护验证与失效研究 |
外购电池和第三方认证,也要进入整机证据链
漏液、过热、起火、爆炸和储存失效,是文件要求识别的重要危险。燃爆研究应覆盖正常状态和单一故障状态;保护电路不能只证明功能存在,还需要验证措施确实降低了相应风险。
对外购电池,申请人可以引用供应商的可靠性评价材料,但仍需从设计分析、过程控制和试验验证说明它与申报产品的关系。封装材料、连接方式和实际负荷改变时,供应商原有测试条件是否仍然适用,是整机评价必须回答的问题。
文件对第三方认证使用的是结合设计与适用范围考虑的表述,计算机建模也属于鼓励采用的方法。不能把这些建议改写为所有产品都必须采用某种认证、某种隔膜材料或某套仿真标准,更不能把它们等同于已经通过整机安全验证。
指导原则本身明确不作为法规强制执行;采用其他满足法规要求的方法,需要提供详细研究和验证资料。强制性标准的适用条款仍应满足,这与指导方法的选择空间并不矛盾。
电池安全最终要落实到可追溯的设计、测试和使用信息。当容量、寿命、报警与风险控制相互一致,注册资料才真正证明了一个能够长期承担治疗任务的能源系统。
电池参数只有进入整机负荷、衰减和故障情境,才会变成可以支撑患者安全的证据。
参考文献
国家药品监督管理局医疗器械技术审评中心. 有源植入式医疗器械电池注册审查指导原则. 2026年第27号通告,2026-10-08. 原文链接
本文由穆景循证 MJonline 编辑部原创。信息仅供医疗卫生专业人士参考,不作为诊疗建议。